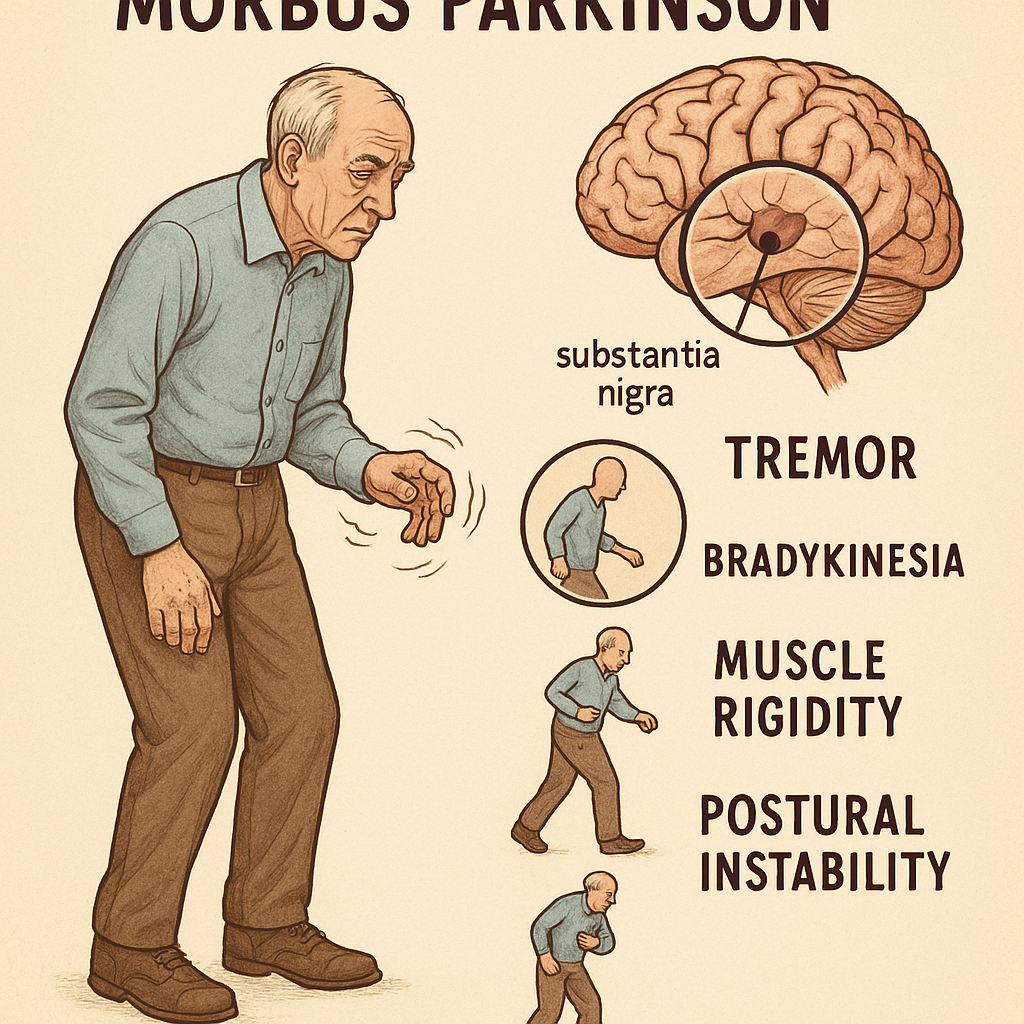
Parkinson hastalığı tipik olarak 60’lı yaşlarda ortaya çıksa da, 40 yaşından önce başlayan olgular erken başlangıçlı Parkinson olarak adlandırılır ve bu grup içinde genetik nedenlerin payı daha yüksektir. Özellikle otozomal resesif kalıtım gösteren bazı genetik bozukluklar, 20’li, 30’lu yaşlarda Parkinson semptomlarının başlamasına yol açabilir. Bu durumlarda anne ve babanın her ikisinden alınan birer hatalı gen kopyasının birleşmesi sonucu hastalık ortaya çıkar; ebeveynler genellikle hastalık belirtisi göstermez (taşıyıcıdır).
Erken başlangıçlı ailesel Parkinsonun en sık nedeni Parkin (PARK2, PRKN) gen mutasyonlarıdır (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease). Parkin, bir E3 übiquitin ligaz enzimini kodlar ve hücre içi protein yıkımı (proteazomal yol) ile mitokondri fonksiyonlarında rol oynar. Parkin genindeki bialelik (iki alelde) mutasyonlar, genellikle 20-40 yaş arasında başlayan, yavaş progresyonlu bir parkinsonizm tablosu oluşturur. Klinik olarak tremor belirgin olabilir, alt ekstremitelerde distroni (özellikle ayaklarda içe dönük postür) genç başlangıçlı Parkin-Parkinson’da sık görülen bir belirtidir. Parkin mutasyonlu hastalar levodopaya genellikle çok iyi yanıt verirler ve “levodopa duyarlı juvenil parkinsonizm” olarak tanımlanan tabloyu oluştururlar. İlginç olarak, Parkin ilişkili Parkinson’da patolojik incelemelerde tipik Lewy cisimcikleri bulunmayabilir; substantia nigra dejenerasyonu görülmekle beraber klasik Lewy patolojisi olmadan saf dopaminerjik nöron kaybı rapor edilmiştir. Bu da Parkin mutasyonlu hastalığın patofizyolojik olarak klasik idiopatik Parkinson’dan farklılık gösterebileceğini akla getirmektedir.
Bir diğer otozomal resesif gen olan PINK1 (PARK6) genindeki mutasyonlar da erken başlangıçlı Parkinson’a yol açar (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease). PINK1, mitokondriyal bir kinazdır ve hasarlı mitokondrilerin ortadan kaldırılması (mitofaji) sürecinde Parkin ile birlikte işlev görür. PINK1 mutasyonları genellikle Parkin’e kıyasla biraz daha geç (30’lu yaşların sonu veya 40’lı yaşlar) başlangıçlı bir parkinsonizm yapar, ancak klinik olarak benzerdir ve yavaş ilerler. PINK1 mutasyonlu hastalarda da genç yaşta başlayıp klasik motor bulguların görüldüğü, levodopaya iyi yanıt veren bir tablo söz konusudur. Bazı çalışmalarda PINK1 mutasyonlu hastalarda alt ekstremite distonilerinin ve reflekslerde hiperrefleksinin daha sık olabileceği not edilmiştir, ancak genel olarak ayırt etmek zordur.
DJ-1 (PARK7) geni mutasyonları da nadir bir otozomal resesif Parkinson nedenidir (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease). DJ-1 proteini hücresel stres yanıtında rol alan bir proteindir. DJ-1 mutasyonlu hastalar tipik olarak 20’li-30’lu yaşlarda başlayan, yavaş ilerleyen Parkinson semptomlarına sahiptir. Klinik tablo yine levodopaya duyarlıdır. DJ-1 mutasyonları dünya genelinde oldukça nadirdir ve genellikle akraba evliliği olan ailelerde tespit edilmiştir.
Yukarıda bahsedilen Parkin, PINK1 ve DJ-1, erken başlangıçlı otozomal resesif Parkinson hastalığının başlıca genleri olarak kabul edilir. Günümüzde genetik tanı panellerinde, 50 yaş altı Parkinson hastalarında bu genlerin taranması önerilmektedir ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ). Nitekim ilgili kılavuzlar, 50 yaşından önce başlayan Parkinson’da hasta talep ederse genetik testte PRKN (Parkin), PINK1, DJ-1 genlerinin yanı sıra dominant genler olan LRRK2, SNCA ve VPS35’in de incelenmesini önermiştir ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ). Parkin, PINK1 veya DJ-1 mutasyonu saptanan ailelerde, kardeşler arası benzer hastalık öyküsü tipiktir ve genellikle her iki cinste de benzer oranlarda görülür (cinsiyet farkı yoktur).
Bunların dışında, ATP13A2 (PARK9), PLA2G6 (PARK14), FBXO7 (PARK15), DNAJC6 (PARK19), SYNJ1 (PARK20), VPS13C (PARK23) gibi başka otozomal resesif ya da atipik kalıtım gösteren genler de nadir parkinsonizm tablolarına yol açabilir (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease). Ancak bu durumlar genellikle klasik Parkinson’dan sapmalar gösterir (çok erken başlangıç, ek nörolojik bulgular, hızlı progresyon, nöropati, bilişsel gerilik vb. gibi). Örneğin ATP13A2 mutasyonları Kufor-Rakeb sendromu adı verilen, erken yaşta başlayan parkinsonizm ile bunama ve göz hareket bozukluklarıyla giden bir tabloya neden olur. PLA2G6 mutasyonları ise PARK14 olarak adlandırılır ve bazen çocukluk çağında başlayan, bunama ve spastisite ile seyreden bir parkinsonizme yol açar. Bu nadir sendromik durumlar Parkinson hastalığının tipik formundan ayrılır.
Genetik geçişli Parkinson formlarının önemli bir örneği de GBA1 gen mutasyonlarıdır (glukoserebrozidaz enzim geni). GBA mutasyonları otozomal resesif bir hastalık olan Gaucher hastalığına neden olur; tek kopya (taşıyıcı) mutasyon ise Parkinson riskini yükseltir. Aslında GBA1, tam anlamıyla ne yüksek penetranslı monogenik bir neden ne de düşük riskli bir polimorfizm olarak kategorize edilir; ikisinin arasında, orta düzey penetransa sahip bir risk faktörüdür. GBA1 taşıyıcılarında yaşam boyu Parkinson gelişme riski ~%10-30 civarındadır ( LRRK2 and Parkinson’s disease: from genetics to targeted therapy – PMC ). GBA1 bu soruda özellikle istenmemiş olsa da, LRRK2 ile birlikte en sık görülen genetik risk faktörlerinden biri olduğu not edilmelidir (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease).
Genetik formu olsun veya olmasın, Parkinson hastalığında genetik test yaptırmak isteyen hastalara genetik danışma verilmelidir. Örneğin LRRK2 veya SNCA mutasyonu saptanan bir kişide, çocuklarında hastalık olasılığı ve penetrans belirsizliği gibi konular anlaşılır şekilde açıklanmalıdır. Kılavuzlar, genetik testlerin hasta istemedikçe rutin uygulanmasını önermemekle birlikte, genç başlangıçlı veya aile öykülü vakalarda hastanın bilgilendirilmiş onamı ile genetik analiz yapılabileceğini belirtmektedir ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ) ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ).
Günümüzde genetik bulgular, henüz Parkinson hastalığının rutin tedavisini değiştirmemektedir. Yani monogenik Parkinson’u olan hastalar (örneğin LRRK2, Parkin veya SNCA mutasyonu taşıyanlar) için hastalığı durduran veya bu gene yönelik özel bir tedavi henüz bulunmamaktadır ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ). Ancak ufukta, özellikle LRRK2 ve GBA gibi yaygın mutasyonlar için hedefe yönelik tedaviler belirmektedir. Örneğin LRRK2 kinaz inhibitörleri üzerine klinik araştırmalar sürmektedir ( LRRK2 and Parkinson’s disease: from genetics to targeted therapy – PMC ). Genetik bilgi, gelecekte kişiselleştirilmiş tedavi yaklaşımlarının gelişmesine öncülük edebilir. Ayrıca genetiğin anlaşılması, Parkinson patogenezinin çözülmesine katkı sunarak yeni ilaç hedeflerinin bulunmasına yardımcı olmaktadır.
Sonuç: Parkinson hastalığı genetik ve çevresel faktörlerin etkileşimi sonucu ortaya çıkan karmaşık bir hastalıktır. LRRK2 ve SNCA gibi genlerdeki yüksek penetranslı mutasyonlar, nadir görülen ailesel Parkinson formlarından sorumlu olup hastalığın mekanizmaları hakkında önemli ipuçları vermiştir. Bu mutasyonları taşıyan bireylerde Parkinson gelişme olasılığı oldukça yüksektir ve genellikle otozomal dominant kalıtım paternine uyar. Buna karşılık, aynı genlerdeki düşük riskli varyantlar (ör. LRRK2 G2385R, SNCA intronik polimorfizmleri), genel popülasyonda yaygın olup tek başlarına hastalık yapmamakla birlikte, hastalığa yatkınlığı bir miktar artırır. Erken başlangıçlı Parkinson olgularında ise sıklıkla otozomal resesif geçiş saptanır; Parkin, PINK1, DJ-1 genlerindeki mutasyonlar genç yaşta başlayan, yavaş seyirli Parkinson tablolarına yol açar. 2023-2025 yıllarında yapılan güncel araştırmalar, genetik faktörlerin Parkinson riskini belirlemedeki ağırlığını vurgulamakta ve 90’dan fazla genetik risk varyantının tanımlandığını ortaya koymaktadır (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease). Bu bilgiler ışığında, Parkinson hastalığında genetik analiz ve danışmanlık, özellikle genç ve aile öykülü vakalarda bakımın bir parçası haline gelmiştir. Genetik bilimindeki ilerlemeler, gelecekte Parkinson’un hem erken tanısında (ör. yüksek riskli bireylerin belirlenmesi) hem de tedavisinde (ör. mutasyona özel tedavi geliştirilmesi) devrim niteliğinde uygulamalara zemin hazırlayabilir.
Keşif
Morbus Parkinson (Parkinson hastalığı), modern nörolojinin kurucu alanlarından biri olarak kabul edilen motor sistem hastalıklarının tarihçesinde özel bir yere sahiptir. Aşağıda Parkinson hastalığının tıbbi tanımının, isimlendirilmesinin ve nörobiyolojik mekanizmalarının keşfine dair ayrıntılı tarihsel bir çerçeve sunulmuştur.
1. Antik ve Ortaçağ Gözlemleri
Parkinson hastalığına benzer motor bozuklukların tarihçesi, modern tıbbın öncesine dek uzanır:
- M.Ö. 12. yüzyıl: Ayurvedik metinlerde, özellikle “Vāta Roga” kategorisinde, tremor, hareketlerde yavaşlama ve duruş bozukluğu ile tanımlanan semptomlara yer verilmiştir. Bu durumlar muhtemelen Parkinson hastalığının tarihsel gözlemleridir.
- Galen (M.S. 129–210): Antik Yunan tıbbının en büyük figürlerinden biri olan Galen, tremorun farklı tiplerini sınıflandırmıştır. Ancak Parkinson hastalığına özgü bir sendrom tanımlamamıştır.
- Avicenna (İbn Sînâ, 980–1037): El-Kanun fi’t-Tıbb adlı eserinde, “titremeli felç” (al-racfa) tabirini kullanarak tremor ve hareketsizlikle seyreden motor hastalıkları tanımlar. Parkinson’a benzer olgulara işaret etmiş olabilir.
2. James Parkinson ve 1817 Yayını
📌 James Parkinson (1755–1824):
İngiliz hekim, cerrah, eczacı ve doğa bilimcisi.
- 1817 yılında yayımladığı başyapıtı:
“An Essay on the Shaking Palsy” (Titrek Felç Üzerine Bir İnceleme) Bu eser, hastalığın sistematik klinik tanımını ilk kez yapar.
- Parkinson, tanımını yaptığı hastalıkta şu temel semptomlara dikkat çekmiştir:
- İstirahat tremoru
- Kas rijiditesi
- Hareketlerin yavaşlaması (bradikinezi)
- Duruş bozukluğu
- Bilişsel değişikliklere dair herhangi bir açıklama yoktur.
- Parkinson, bu hastalığa spesifik bir isim vermemiş, yalnızca “titrek felç” (shaking palsy) terimini kullanmıştır. Ayrıca kendisi doğrudan hastaları gözlemlememiş, hastaların sokakta gözlemlenmesi ve ailelerinden alınan bilgilerle tabloyu tanımlamıştır.
3. Jean-Martin Charcot ve Hastalığın Adlandırılması
📌 Jean-Martin Charcot (1825–1893):
- yüzyılın en önemli nörologlarından biri, Paris’teki Salpêtrière Hastanesi’nin başında bulunmuştur.
4. 20. Yüzyıl: Patoloji ve Biyokimyanın Keşfi
a. Lewy cisimciklerinin keşfi (1912)
- Friedrich Heinrich Lewy, Berlin’de çalışırken Parkinson hastalarının beyninde nöronal inklüzyon cisimcikleri tanımlar.
- Bu yapılar daha sonra “Lewy cisimcikleri” olarak adlandırılır (1938’de Tretiakoff tarafından).
b. Substantia nigra dejenerasyonunun tanımlanması (1919)
- Konstantin Tretiakoff, Paris’teki çalışmalarında substantia nigra’nın Parkinson’da özgül olarak hasarlandığını belirtir. Bu, Parkinson’un patoanatomisinin temel taşıdır: dopaminerjik hücre kaybı.
c. Dopaminin rolünün keşfi (1957–1960)
- Arvid Carlsson (1957): Dopaminin merkezi sinir sisteminde önemli bir nörotransmitter olduğunu gösterdi.
- Oleh Hornykiewicz (1960): Parkinson hastalarının beyninde dopamin düzeyinin düşmüş olduğunu keşfetti.
- Dopamin eksikliğinin hastalığın motor semptomlarıyla ilişkili olduğu gösterildi.
5. Levodopa Tedavisinin Gelişimi (1960–1970’ler)
- 1961: George Cotzias, levodopa’nın (L-DOPA) yüksek dozlarda kullanılarak Parkinson semptomlarını belirgin şekilde azalttığını keşfetti.
- 1970’ler: Levodopa, Parkinson’un tedavisinde altın standart haline geldi. Bu buluş, Parkinson hastaları için dramatik bir tedavi devrimi yarattı.
6. Geç 20. yüzyıl – Nörogenetik ve Derin Beyin Stimülasyonu
- 1990’lar:
- SNCA (alfa-sinüklein) gen mutasyonları Parkinson hastalığı ile ilişkilendirildi.
- Lewy cisimciklerinin ana bileşeninin alfa-sinüklein proteini olduğu ortaya çıktı.
- 1997: Genetik Parkinson’un ilk moleküler açıklaması.
- 1987–2000:
- Derin Beyin Stimülasyonu (DBS) tekniği geliştirildi ve Parkinson’un ileri evre motor komplikasyonlarının tedavisinde klinik kullanıma girdi.
7. 21. Yüzyıl – Biyobelirteçler, Mikrobiyota, ve Kişiselleştirilmiş Tıp
- Parkinson’un bağırsak kaynaklı olabileceğine dair hipotezler (Braak hipotezi, 2003) geliştirilmiştir.
- Genetik araştırmalar 90’dan fazla risk lokusu tanımlamış, LRRK2 ve GBA mutasyonları ön plana çıkmıştır.
- Alpha-synuclein PET görüntüleme, kan-beyin bariyeri biyobelirteçleri, likör testleri gibi tanı yöntemleri araştırılmaktadır.
- Kök hücre tedavisi, gen tedavisi, bağırsak mikrobiyotasını hedefleyen stratejiler güncel deneysel alanlardır.
İleri Okuma
- Parkinson, J. (1817). An Essay on the Shaking Palsy. Sherwood, Neely, and Jones.
- Charcot, J.M., & Vulpian, A. (1872). Leçons sur les maladies du système nerveux. Paris: Delahaye.
- Lewy, F.H. (1912). Zur pathologischen Anatomie der Paralysis agitans. Zentralblatt für Allgemeine Pathologie, 23, 50–55.
- Tretiakoff, C. (1919). Contribution à l’étude de l’anatomie pathologique du locus niger de Soemmering. Thèse de médecine, Paris.
- Hornykiewicz, O. (1966). Dopamine deficiency in the basal ganglia of Parkinsonian patients. Pharmacology of Parkinsonism. Pergamon Press, 171–187.
- Carlsson, A. (1959). Presence of dopamine in brain and its role as a neurotransmitter. Pharmacological Reviews, 11(2), 490–493.
- Cotzias, G.C., Papavasiliou, P.S., & Gellene, R. (1969). Modification of Parkinsonism—chronic treatment with L-dopa. New England Journal of Medicine, 280(7), 337–345.
- Polymeropoulos, M.H. et al. (1997). Mutation in the alpha-synuclein gene identified in families with Parkinson’s disease. Science, 276(5321), 2045–2047.
- Braak, H., et al. (2003). Staging of brain pathology related to sporadic Parkinson’s disease. Neurobiology of Aging, 24(2), 197–211.
- Kalia, L.V., & Lang, A.E. (2015). Parkinson’s disease. The Lancet, 386(9996), 896–912.
- Klein C, Westenberger A. Genetics of Parkinson’s disease. Cold Spring Harb Perspect Med. 2012;2(1):a008888. (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease)
- Ferese R, vd. Four copies of SNCA responsible for autosomal dominant PD in two Italian siblings. Case Rep Genet. 2015;2015:459568. ( Four Copies of SNCA Responsible for Autosomal Dominant Parkinson’s Disease in Two Italian Siblings – PMC )
- NICE Ulusal Kılavuzu. Parkinson’s Disease in Adults (NG71). 2017, günc. 2020. (İngiltere Parkinson hastalığı yönetimi kılavuzu) (Recommendations | Parkinson’s disease in adults | Guidance | NICE) (Recommendations | Parkinson’s disease in adults | Guidance | NICE)
- Campêlo CLL, Silva RH. Genetic variants in SNCA and the risk of sporadic Parkinson’s disease. J Mol Neurosci. 2017;63(2):239-248. ( Genetic Variants in SNCA and the Risk of Sporadic Parkinson’s Disease and Clinical Outcomes: A Review – PMC )
- Rodrigues Pinto RAS, vd. Guidelines for Parkinson’s disease treatment – Brazilian Academy of Neurology. Arq Neuropsiquiatr. 2022. ( Guidelines for Parkinson’s disease treatment: consensus from the Movement Disorders Scientific Department of the Brazilian Academy of Neurology -motor symptoms – PMC ) ( Guidelines for Parkinson’s disease treatment: consensus from the Movement Disorders Scientific Department of the Brazilian Academy of Neurology -motor symptoms – PMC )
- Ferreira MFB, vd. Exercise for People with Parkinson’s Disease: Updates and Future Considerations. J Nov Physiother Rehabil. 2023.) ( Exercise for People with Parkinson’s Disease: Updates and Future Considerations – PMC ) ( Exercise for People with Parkinson’s Disease: Updates and Future Considerations – PMC )
- Blauwendraat C, vd. Analysis of rare Parkinson’s disease variants in millions of people. NPJ Parkinson’s Dis. 2023;9:134. (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease) (Analysis of rare Parkinson’s disease variants in millions of people | npj Parkinson’s Disease)
- Gan-Or Z. LRRK2 and Parkinson’s disease: from genetics to targeted therapy. Ann Clin Transl Neurol. 2023;10(6):665-677. ( LRRK2 and Parkinson’s disease: from genetics to targeted therapy – PMC ) ( LRRK2 and Parkinson’s disease: from genetics to targeted therapy – PMC )
- Stowe R, vd. Clinical pharmacology of Parkinson’s therapies. Pract Neurol. 2023. (Recommendations | Parkinson’s disease in adults | Guidance | NICE) (Recommendations | Parkinson’s disease in adults | Guidance | NICE)
- Trenkwalder C, vd. Diagnosis and treatment of Parkinson’s disease (German Society for Neurology Guideline). Neurol Res Pract. 2024. (Güncel Alman kılavuzunda tanı ve tedavi önerileri) ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC ) ( Diagnosis and treatment of Parkinson´s disease (guideline of the German Society for Neurology) – PMC )